截至2026年1月8日,基因编辑已经从实验室研究进入部分临床试验和获批治疗阶段,但不同项目所处的位置差异很大:有的只是计划申请试验,有的已经开始给受试者用药,还有的仍停留在人工智能辅助检测或药物研发的研究预期。对普通读者而言,最重要的判断标准不是“是否使用了人工智能”或“是否采用了CRISPR”,而是项目是否获得监管许可、是否完成受试者给药,以及是否已有足够的疗效和安全性数据。
先看结论:三种“进展”不能混为一谈
| 类型 | 截至2026年1月8日应如何理解 | 能否说明已经有效 |
|---|---|---|
| 基因编辑临床试验 | 研究方案进入监管和受试者验证阶段,可能仍处于计划、招募或早期给药 | 不能。临床试验首先验证安全性、剂量和可行性 |
| 人工智能辅助检测 | 用于识别生物标志物、分析遗传数据或辅助筛选患者 | 不能直接等同于新疗法获批 |
| 实际获批应用 | 监管机构已批准特定产品、特定疾病和特定使用条件 | 只说明在限定适应症和人群中获得监管认可,不代表适用于所有遗传病 |
截至这个时间点,公开资料中较明确的事实是:CRISPR基因编辑疗法已经出现获批应用案例,Casgevy在2023年12月获美国食品药品监督管理局批准用于镰状细胞病。不过,这类批准属于特定疾病、特定治疗方案下的监管结论,不能直接推导出罕见代谢病或遗传性免疫疾病也已经拥有成熟的通用基因编辑治疗。
罕见代谢病:个性化治疗计划受到关注
罕见代谢病通常由单个或少数关键基因异常引起。基因缺陷可能影响某种酶、转运蛋白或代谢通路,使有害物质在体内积累,或者使必需物质无法正常生成。对于部分患者来说,传统治疗能够缓解症状,却未必能直接纠正致病原因。
因此,基因编辑的潜在价值在于:通过一次性或有限次数的治疗,尝试在患者体内修复、关闭或调节导致疾病的遗传变化。对于患者数量极少、每种基因变异都可能不同的疾病,研究团队也在探索更具个体化特征的编辑方案。
公开报道提到,研究团队计划围绕此前一名罕见代谢病婴儿接受个性化CRISPR治疗的案例,进一步向美国食品药品监督管理局申请临床试验。这里需要区分三个概念:
- 个案治疗不等于普遍疗法。 一名患者接受治疗并不意味着同类患者都能获得相同效果。
- 计划申请不等于试验已经启动。 只有在监管许可、伦理审查、研究中心准备和受试者入组等环节完成后,才能确认试验进入实际执行阶段。
- 早期安全性不等于长期获益。 基因编辑可能需要多年随访,才能观察编辑结果是否稳定、是否出现脱靶编辑或其他迟发风险。
对罕见代谢病而言,个性化方案的现实难点还包括制造成本、生产周期、质量检测和患者筛选。若每名患者都需要重新设计编辑工具,传统药物那种大规模生产和统一审批的模式就难以完全适用,监管部门也需要评估编辑工具、递送系统和患者遗传背景等多方面信息。
遗传性免疫疾病:方向明确,但不能把研究预期写成已验证疗效
遗传性免疫疾病可能由免疫细胞发育异常、免疫信号通路缺陷或相关蛋白缺失引起。理论上,基因编辑可以针对造血干细胞或其他关键细胞进行修复,再将经过处理的细胞用于患者治疗;也可以探索在体内将编辑工具递送到目标组织。
这类治疗的潜在价值较高,因为部分严重免疫缺陷会在婴幼儿时期造成反复感染,甚至危及生命。如果能够纠正病因,理论上可能减少长期依赖替代治疗或反复住院的负担。
但截至2026年1月8日,所提供的公开资料并没有明确列出一个已经得到充分披露、且可据此确认疗效的遗传性免疫疾病基因编辑临床试验。对这类信息,较稳妥的表述应当是“正在探索”或“具有研究前景”,而不是“已经证明有效”。
读者判断相关报道时,可以重点查看以下信息:
- 研究对象是患者,还是实验室细胞和动物模型;
- 项目是否已经获得监管许可;
- 是否已经完成首例给药;
- 试验主要终点是安全性、免疫重建,还是疾病症状改善;
- 是否披露了受试者数量、随访时间和不良事件;
- 报道所说的是研究团队的计划,还是监管机构已经批准的项目。
已经进入临床,和仍属于预期,有哪些区别
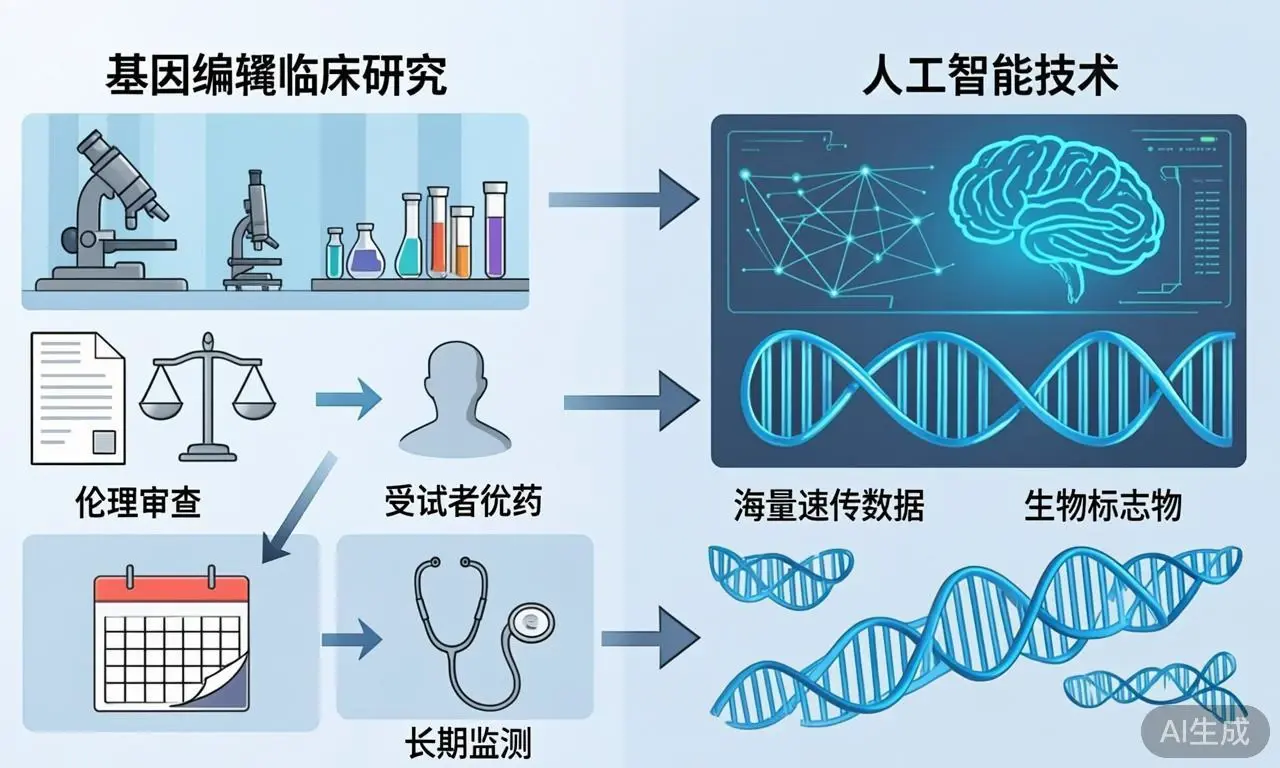
基因编辑项目通常要经历从实验室研究到临床验证的多个阶段。媒体报道中常把“准备开展”“计划申请”“获准试验”和“首例患者给药”放在同一篇文章里,但它们的证据等级并不相同。
1. 研究计划
研究团队可能已经完成疾病机制研究、编辑工具设计或动物实验,并准备提交临床试验申请。此时可以讨论技术路线和潜在价值,但不能称为临床疗效已经得到验证。
2. 获得临床试验许可
监管机构允许研究团队按方案开展人体研究,说明项目通过了相应的科学、质量和安全性审查。不过,许可并不代表治疗有效,而是允许研究者进一步回答“能否安全地给患者使用”以及“是否值得继续研究”。
3. 首例患者给药
首例给药意味着项目从纸面计划进入人体试验阶段,是一个重要节点。但单个患者的结果不能代表整体疗效,也不能替代完整的临床数据。
4. 临床数据积累
只有在足够数量的患者完成规定随访,并且研究结果经过系统分析,才能判断治疗是否改善疾病结局。对于基因编辑疗法,长期安全性尤其重要,因为编辑结果可能持续存在,部分风险也可能在较长时间后才显现。
人工智能会怎样参与生物标志物检测和精准医学
人工智能医疗与基因编辑的结合,当前更适合被理解为“提高研发和筛选效率”,而不是人工智能直接替代临床决策。公开资料提到的方向主要包括以下几类。
识别适合治疗的患者
人工智能可以协助分析基因测序结果、临床表现和实验室指标,帮助研究人员寻找符合试验条件的患者。对于罕见病而言,患者数量少、分布分散、症状容易与其他疾病混淆,数据分析工具可能有助于缩短筛选时间。
寻找生物标志物
生物标志物可以反映疾病活动、治疗反应或潜在风险。人工智能能够从多组学数据、影像、血液指标和病历记录中寻找关联模式,为研究人员提供候选指标。
但“发现相关性”不等于“完成临床验证”。一个指标是否能够用于诊断、预后判断或治疗决策,还需要在独立人群中验证,并明确检测方法、准确性和适用范围。
辅助设计编辑工具
人工智能也可能用于比较不同基因编辑位点、预测脱靶风险或筛选更合适的递送方案。这些工具可以帮助研究团队缩小实验范围,但最终仍需要通过细胞实验、动物研究和临床数据验证。
支持精准医学决策
在精准医学中,人工智能可以把患者的遗传信息、疾病表现和既往治疗反应结合起来,为分层治疗提供参考。不过,算法输出仍受到训练数据质量、样本数量和人群代表性的影响,不能在缺少医生审核和临床证据的情况下直接决定治疗。
为什么距离普遍使用仍然很远
基因编辑治疗面临的限制,不只是“能不能编辑”,还包括“能否准确编辑、能否安全递送,以及能否持续获益”。
脱靶风险是核心问题之一。编辑工具可能在相似但非目标的位置发生作用,研究人员需要检测这些变化,并评估其潜在后果。
递送问题同样关键。编辑工具必须到达正确的组织和细胞,剂量过低可能达不到效果,剂量过高又可能增加毒性。不同器官的递送难度也不同,体外处理细胞与直接在人体内编辑,所面对的风险并不相同。
长期安全性需要较长时间观察。基因编辑可能产生持久影响,因此研究者不仅要关注短期不良反应,还要观察免疫反应、异常细胞增殖和编辑结果稳定性等问题。
个体差异会限制疗法复制。罕见病患者的致病变异、年龄、器官损伤程度和免疫状态可能不同,某名患者的治疗结果不能简单推广到所有患者。
成本与可及性也是现实障碍。个性化编辑方案可能涉及基因测序、工具设计、定制生产、质量控制和专门医疗团队,治疗费用和等待时间都可能高于标准化药物。
普通读者如何识别“突破”报道
看到基因编辑或人工智能医疗新闻时,可以先用下面的顺序核对:
- 看时间。 判断报道是否确实发生在2026年1月8日之前,避免把之后发布的消息倒推为当时已经存在的进展。
- 看项目状态。 区分“计划申请”“获准试验”“已招募”“首例给药”和“已有临床结果”。
- 看证据对象。 细胞实验、动物实验、单个病例和正式临床试验的证据强度不同。
- 看疾病范围。 某一适应症获批,不代表同一技术已经适用于其他罕见病。
- 看人工智能的实际作用。 AI用于数据分析、候选标志物发现或患者筛选时,不能直接表述为AI已经完成诊断或治疗。
- 看是否披露限制。 越是涉及儿童、个体化治疗和长期基因改变,越需要关注随访时间、不良事件和监管状态。
总体来看,基因编辑在罕见病领域的价值正在从“能否实现”转向“如何安全、可复制地验证”;人工智能则更多承担数据整理、患者筛选和生物标志物研究等辅助角色。到目前为止,真正获批的应用仍集中在明确适应症和严格治疗条件下,许多针对罕见代谢病、遗传性免疫疾病的个性化方案仍处于计划或早期临床验证阶段。技术距离普遍使用还有多远,最终要由持续积累的安全性、疗效、制造能力和监管证据共同决定。
相关文章


 粤公网安备44010602012197号